Auswertungen
Alle Auswertungen verwenden die ausgewählten Terme in der Reihenfolge der Tabelle. Die Farbe steht immer für −log10(adj. P); wo die Punktgröße genutzt wird, steht sie für die Zahl der überlappenden Gene.
Dot Plot
Der Klassiker: Signifikanz, Gene Ratio und Größe auf einen Blick.
Was sie zeigt
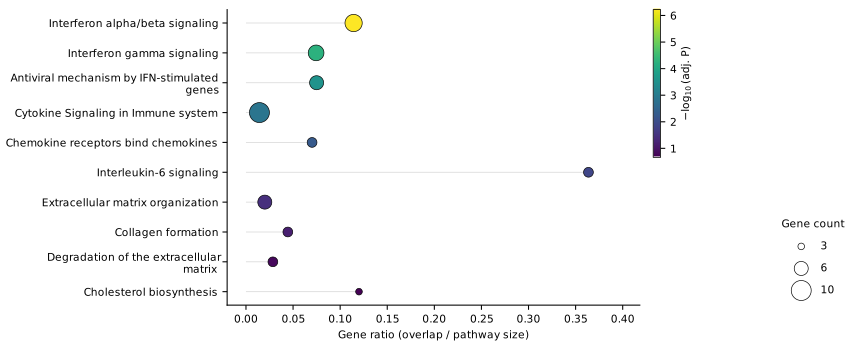
Eine Zeile pro Term. Die Position zeigt die Gene Ratio, die Punktgröße die Zahl der überlappenden Gene und die Farbe den adjustierten P-Wert.
Wann sie sinnvoll ist
Als Hauptabbildung einer Anreicherungsanalyse – sie zeigt drei Größen auf dem Platz eines Balkendiagramms.
Kodierung
- Y: Term
- X: Gene Ratio = Overlap / Pathway-Größe
- Größe: Zahl der überlappenden Gene
- Farbe: −log10(adj. P)
Optionen
Sortierung, Hilfslinien, fette Beschriftung signifikanter Terme.
Hintergrund: Bekannt geworden durch das R-Paket clusterProfiler/enrichplot.
Enrichment Map
Welche Terme beschreiben dieselbe Biologie?
Was sie zeigt
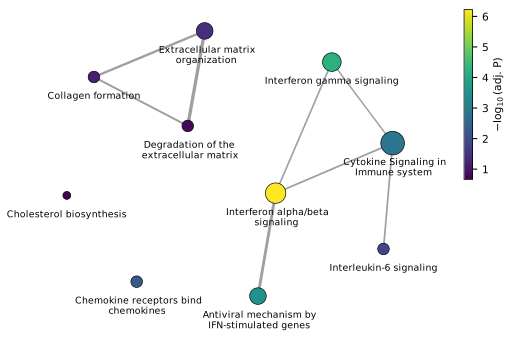
Terme sind Knoten; eine Kante verbindet zwei Terme mit gemeinsamen Genen. Je dicker die Kante, desto größer die Überlappung (Jaccard-Index).
Wann sie sinnvoll ist
Immer wenn die Top-Liste mehrere fast gleiche Pathways enthält. Die Map zeigt, dass es ein Signal ist – genau danach fragen Reviewer oft.
Kodierung
- Knotengröße: Zahl der überlappenden Gene
- Knotenfarbe: −log10(adj. P)
- Kantenstärke: Jaccard-Index der Gensets
Optionen
Mindest-Jaccard-Index für eine Kante (Standard 0,2).
Hintergrund: Merico et al., PLoS ONE 2010.
Gen-Pathway-Netzwerk
Welche Gene verbinden die Pathways?
Was sie zeigt
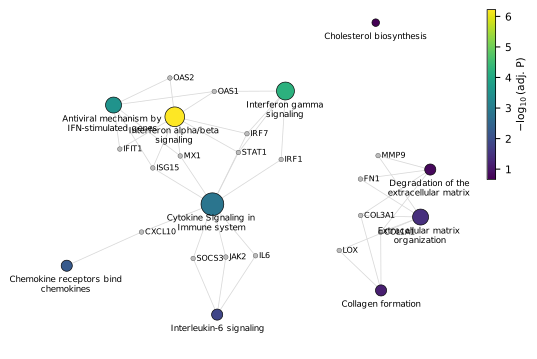
Pathways und ihre Gene als gemeinsames Netzwerk. Gene, die mehrere Pathways teilen, liegen dazwischen und werden als Knotenpunkte sichtbar.
Wann sie sinnvoll ist
Um die Gene hinter einer Anreicherung zu benennen – etwa zur Auswahl von Kandidaten für die Validierung.
Kodierung
- Große Knoten: Pathways (Größe und Farbe wie im Dot Plot)
- Kleine graue Knoten: Gene (kursiv)
- Linien: Gen gehört zum Pathway
Optionen
Nur Gene zeigen, die in mindestens N Termen vorkommen (Standard 2), damit das Netzwerk lesbar bleibt.
Hintergrund: Bekannt als cnetplot aus clusterProfiler/enrichplot (Wu et al., The Innovation 2021).
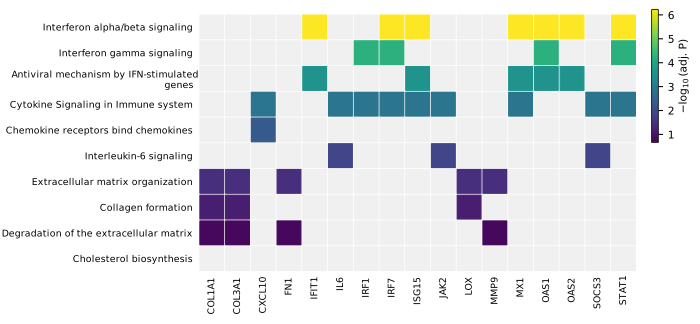
Term × Gen-Heatmap
Die ganze Zugehörigkeit in einer kompakten Abbildung.
Was sie zeigt
Eine Matrix mit Termen als Zeilen und Genen als Spalten. Eine gefüllte Zelle bedeutet: Das Gen gehört zum Term.
Wann sie sinnvoll ist
Wenn die genaue Zugehörigkeit wichtiger ist als die Netzwerkstruktur – so lässt sie sich am präzisesten und kompaktesten zeigen.
Kodierung
- Zeilen: Terme
- Spalten: Gene (kursiv)
- Zellfarbe: −log10(adj. P) des Terms; grau = nicht im Term
Optionen
Mindestzahl an Termen pro Gen.
Hintergrund: Entspricht heatplot in clusterProfiler/enrichplot.
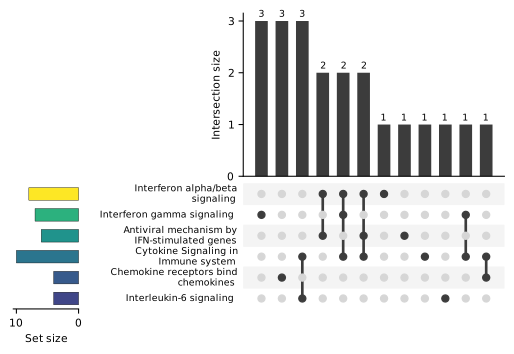
UpSet-Plot
Mengenüberschneidungen ohne Venn-Diagramme.
Was sie zeigt
Jedes Gen wird genau einer Kombination von Termen zugeordnet. Die Balken zeigen, wie viele Gene jede Kombination enthält; die Punktmatrix darunter, welche Terme beteiligt sind.
Wann sie sinnvoll ist
Ab etwa vier Termen, wenn Venn-Diagramme unlesbar werden.
Kodierung
- Balken oben: Größe jeder exklusiven Schnittmenge
- Matrix: beteiligte Terme
- Balken links: Mengengröße, gefärbt nach −log10(adj. P)
Optionen
Maximale Zahl gezeigter Schnittmengen (Standard 20).
Hintergrund: Lex et al., IEEE TVCG 2014.
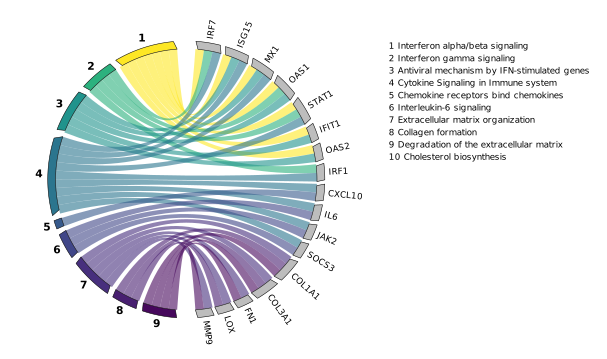
Chord-Diagramm
Terme und Gene, verbunden durch Bänder.
Was sie zeigt
Nummerierte Terme links, Gene rechts. Jedes Band verbindet einen Term mit einem seiner Gene, in der Farbe des Terms.
Wann sie sinnvoll ist
Für Vorträge und Graphical Abstracts, wenn wenige Terme eine überschaubare Zahl an Genen teilen.
Kodierung
- Bögen links: Terme (nummeriert, Legende rechts)
- Bögen rechts: Gene
- Bandfarbe: −log10(adj. P) des Terms
Optionen
Mindestzahl an Termen pro Gen.
Hintergrund: Ähnlich GOChord aus dem R-Paket GOplot.
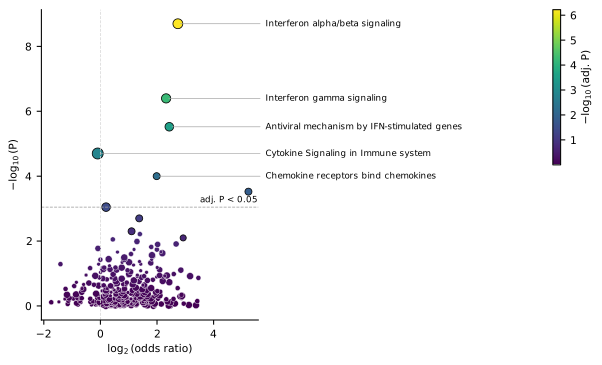
Enrichment-Volcano
Alle Terme auf einmal, nicht nur die Top 10.
Was sie zeigt
Jeder Term der Bibliothek: Effektgröße (log2 Odds Ratio) gegen Signifikanz (−log10 P). Die ausgewählten Terme werden beschriftet.
Wann sie sinnvoll ist
Um zu zeigen, dass die hervorgehobenen Terme aus der ganzen Bibliothek herausragen – und wo die Signifikanzschwelle liegt.
Kodierung
- X: log2(Odds Ratio)
- Y: −log10(P)
- Größe: Zahl der überlappenden Gene
- Farbe: −log10(adj. P)
- Gestrichelte Linie: größter roher P-Wert mit adj. P unter der Schwelle
Optionen
Beschriftung der ausgewählten Terme ein/aus.
Hintergrund: Abgeleitet vom Volcano-Plot der differentiellen Expression.
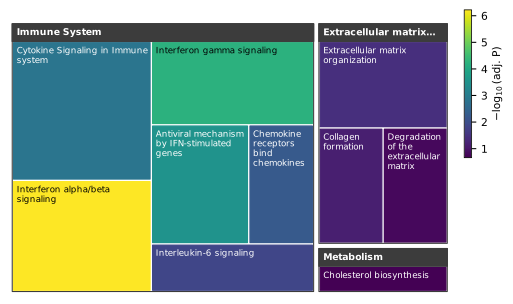
Treemap
In welchen Bereichen der Biologie liegen die Treffer?
Was sie zeigt
Terme gruppiert nach ihrer obersten Reactome-Kategorie (etwa Immune System oder Metabolism). Die Fläche jeder Kachel wächst mit der Zahl der überlappenden Gene.
Wann sie sinnvoll ist
Für den Überblick, welche biologischen Bereiche betroffen sind – vor allem bei längeren Termlisten.
Kodierung
- Gruppen: oberste Reactome-Kategorie
- Kachelfläche: Zahl der überlappenden Gene
- Kachelfarbe: −log10(adj. P)
Optionen
Benötigt die frei verfügbaren Reactome-Dateien ReactomePathways.txt und ReactomePathwaysRelation.txt.
Hintergrund: Squarified-Layout nach Bruls, Huizing & van Wijk (2000); Hierarchie aus Reactome (Milacic et al., NAR 2024).